MDR · EU AI Act · DiGA
Ein klarer Weg in den Markt für Medizinsoftware.
Wir bahnen dir einen klaren Weg durch den Berg der regulatorischen Dokumentation — begleitet von Tobi, entschieden von deinen Experten, an jedem Schritt nachweisbar.
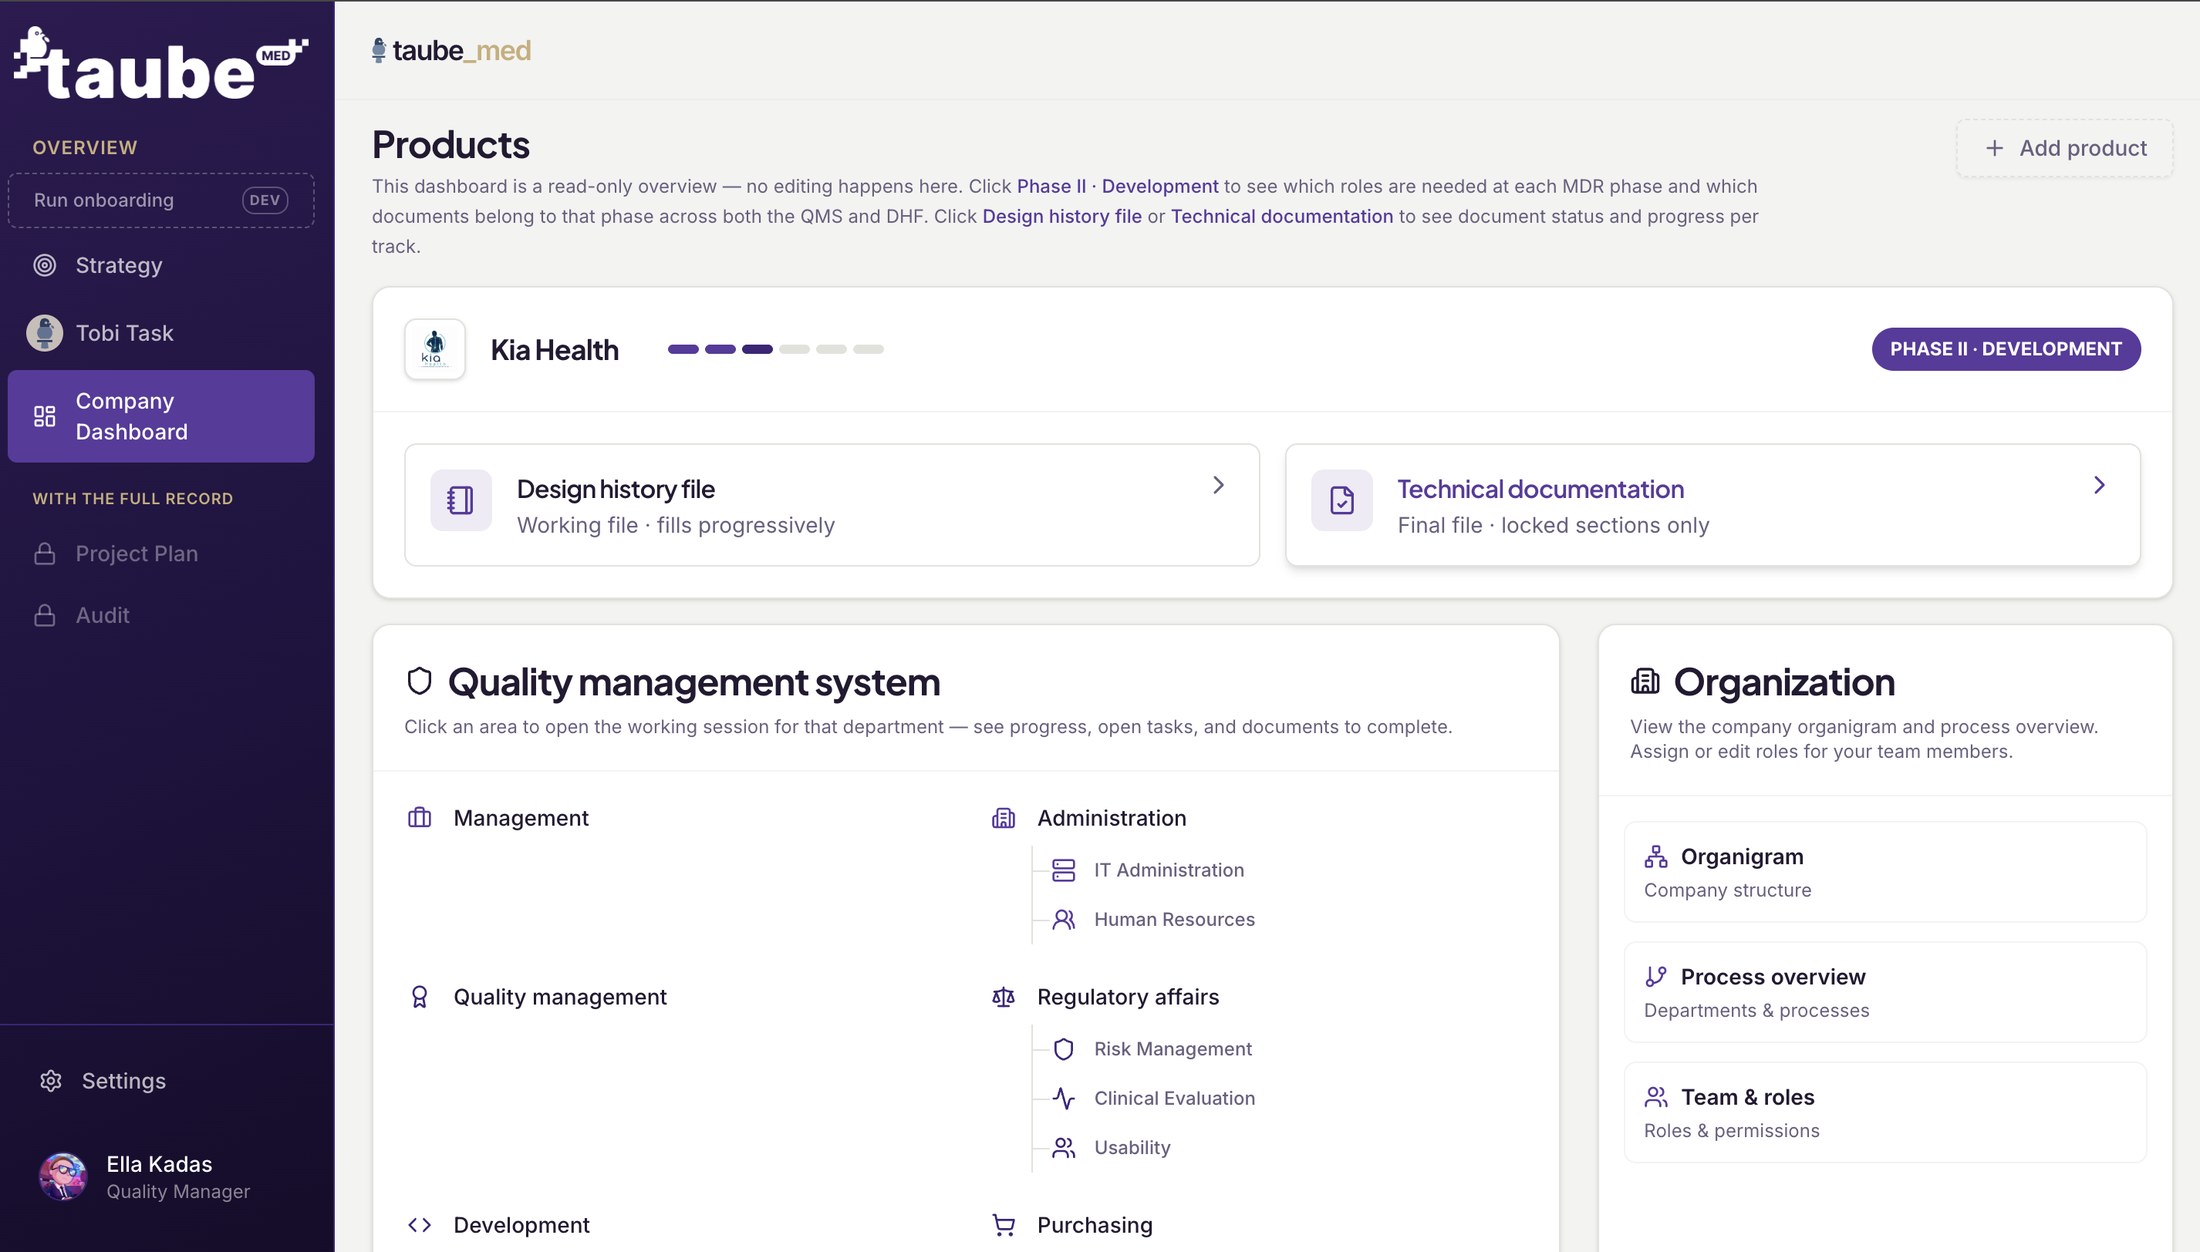
Strukturiere deine Nachweise einmal. Bereite sie für jeden Rahmen auf.
Der Weg zur Konformität
Dein Weg in den Markt, von Anfang bis Ende — mit Taube Med.
Vom Basislager bis zur prüfbereiten technischen Dokumentation — fünf Phasen, zwei Sicherungsseile, eine vernetzte Akte.
Reine Dokumentationszeit für QMS, Entwicklungsakte und technische Dokumentation.
Nachweise einmal strukturieren; MDR, EU AI Act und FDA bekommen je die Sicht, die sie brauchen.
In der Plattform erstellt, dann geprüft von Experten mit Johner-Institut-Hintergrund.
Eine Nachweisbasis. Für jeden Rahmen.
Viele behandeln MDR, EU AI Act und FDA wie drei getrennte Berge. Das sind sie nicht. Strukturiere deine Nachweise einmal, und jeder Rahmen bekommt genau die Sicht, die er braucht — keine Doppelarbeit, kein zweites Mal.
Was wir tun
Eine Plattform, modular aufgebaut.
Nimm ein einzelnes Modul oder den ganzen Aufstieg. Öffne eines, um zu sehen, was drinsteckt.
Das ist Tobi
Vorschlagen. Entscheiden. Nachweisen.
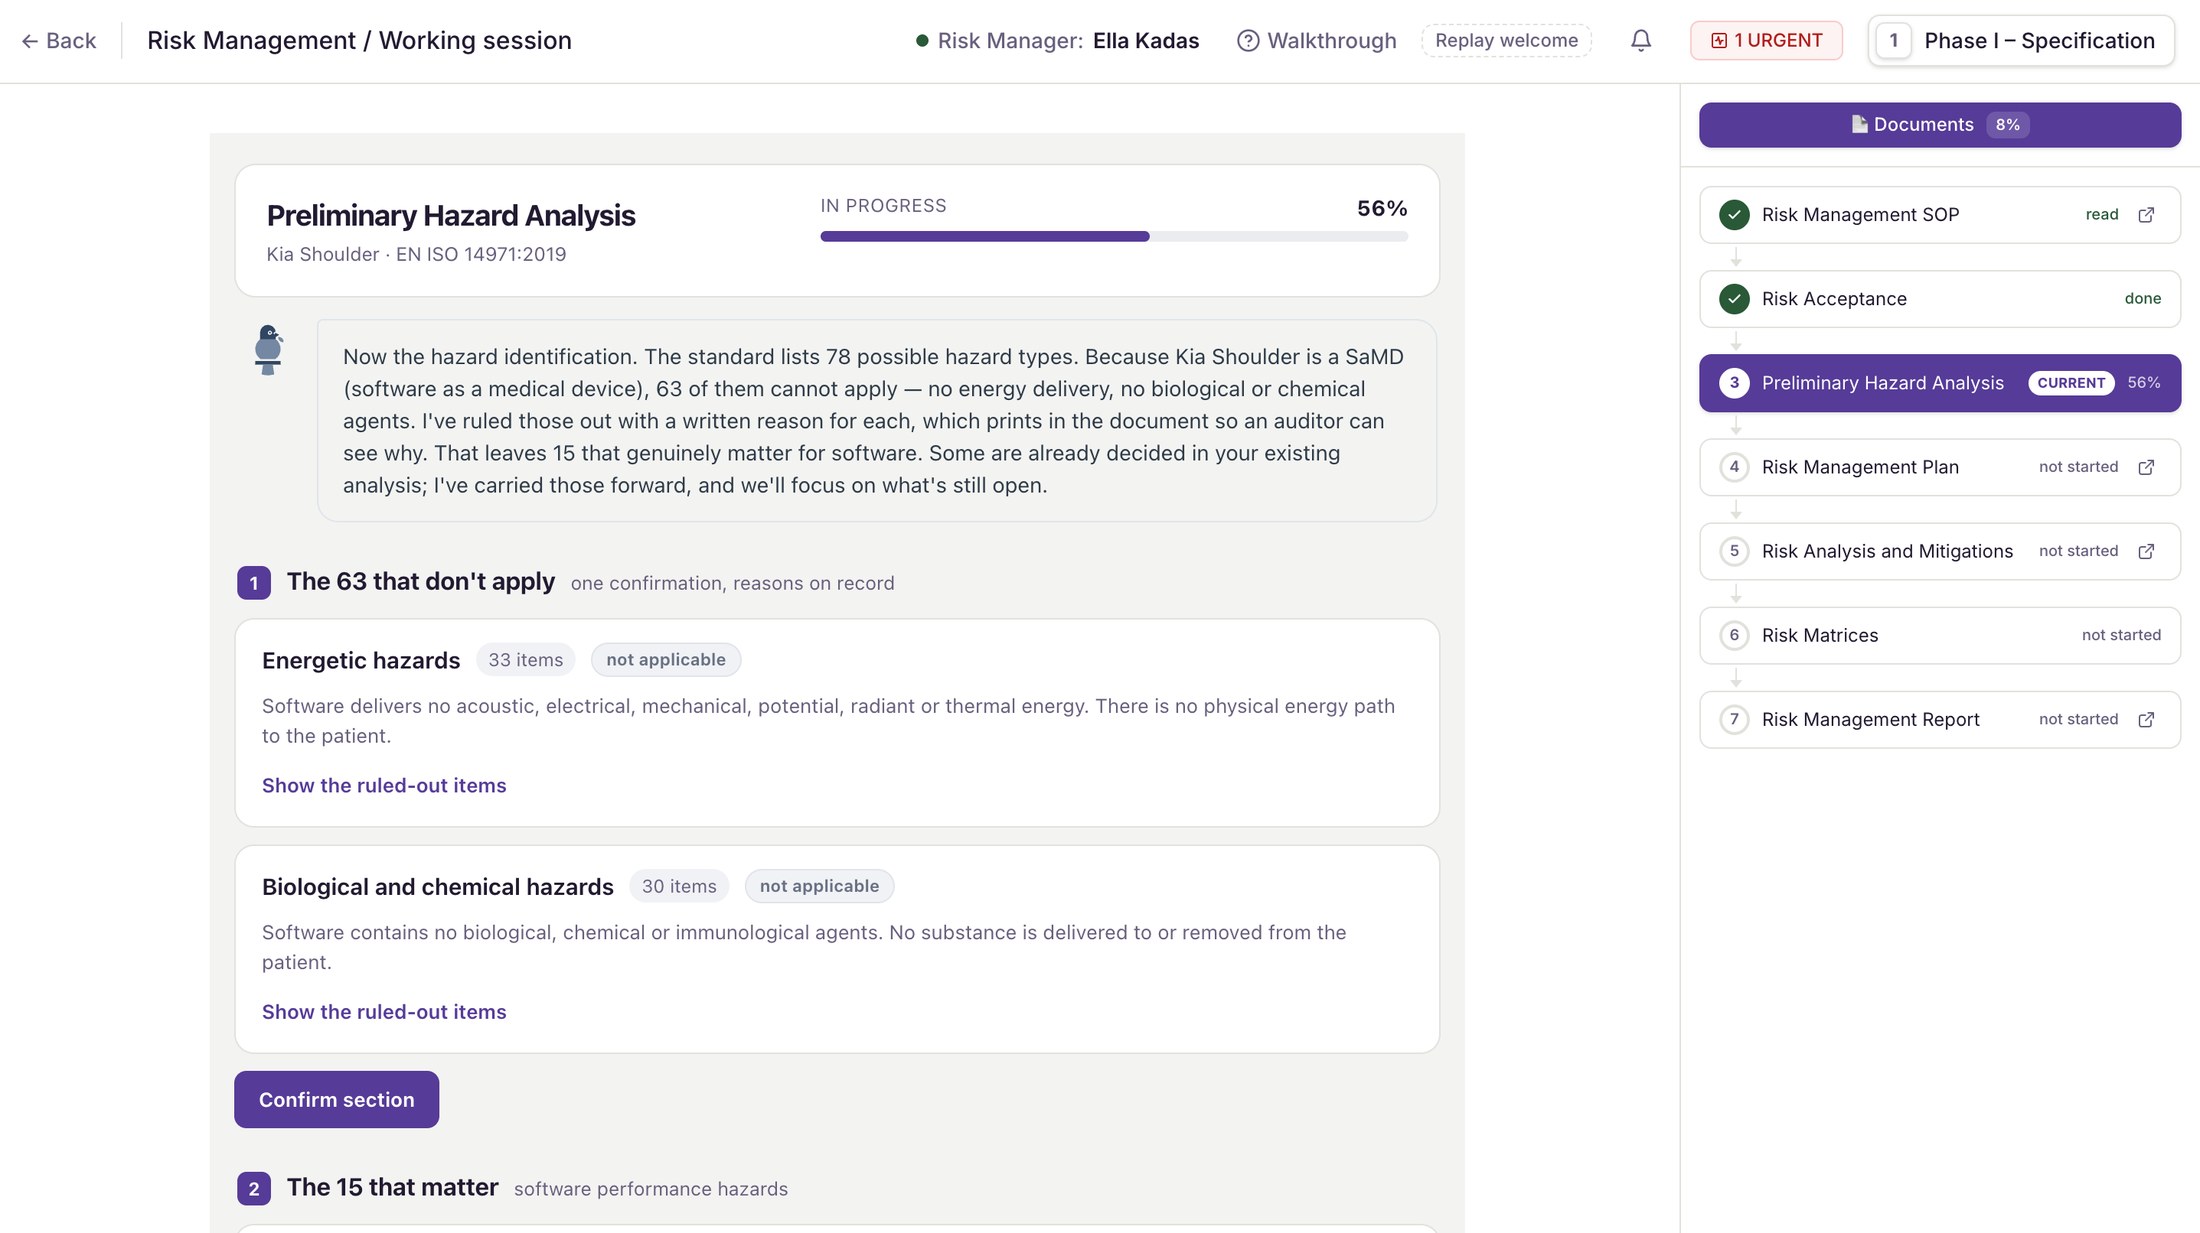
Tobi schlägt den nächsten Schritt vor und entwirft das Dokument. Du und deine Experten entscheiden und geben frei. Jede Entscheidung wird festgehalten — eine auditbereite Spur ab dem ersten Tag.
Expertise, auf die du dich verlassen kannst
Die Menschen hinter Taube Med
Menschen entscheiden. Tobi macht die Fleißarbeit.
Menschen bleiben bei jeder Freigabe im Loop. Zusammen bringen wir Jahre in Medizinprodukte-Regulierung und KI mit.
 Astrid Schulze
Führt das Unternehmen und hält die regulatorische Strategie zusammen, von Anfang bis Ende.
 Dr. Ella Kadas
Gestaltet das Produkt und seine regulatorische Architektur — MDR, ISO 13485, IEC 62304 und den AI Act.
In ihren Worten
Was Teams sagen.
Wir haben mit Astrid unser QMS aufgebaut und unser erstes Medizinprodukt in den Markt gebracht. Ihr strukturierter Umgang mit komplexen regulatorischen Fragen war von großem Wert — und sie macht komplizierte Themen verständlich.
Die Zusammenarbeit mit Astrid ist immer eine echte Unterstützung. Sie macht komplexe Vorgaben greifbar und passt sie an die Realität kleiner Unternehmen an — tiefe Expertise mit praktischem Denken.
Eine kompetente Partnerin für Qualitätsmanagement und Regulatory Affairs. Ihre ruhige, fokussierte Art hält selbst kritische Projekte — etwa Behördeninspektionen — pünktlich und ohne Beanstandungen.
Sprich mit uns
Lass uns deinen Weg in den Markt planen.
Erzähl uns von deiner Software und wo du heute stehst. Wir zeigen dir, wie der Weg zur Zertifizierung aussieht — und wie wir ihn mit dir gehen.
Oder schreib uns direkt: info@taube-med.de
Produkt
Wähle, bei wie viel vom Aufstieg du Unterstützung möchtest.
Modular aufgebaut — starte mit einem Modul oder geh den ganzen Weg. Nichts wird doppelt gemacht.
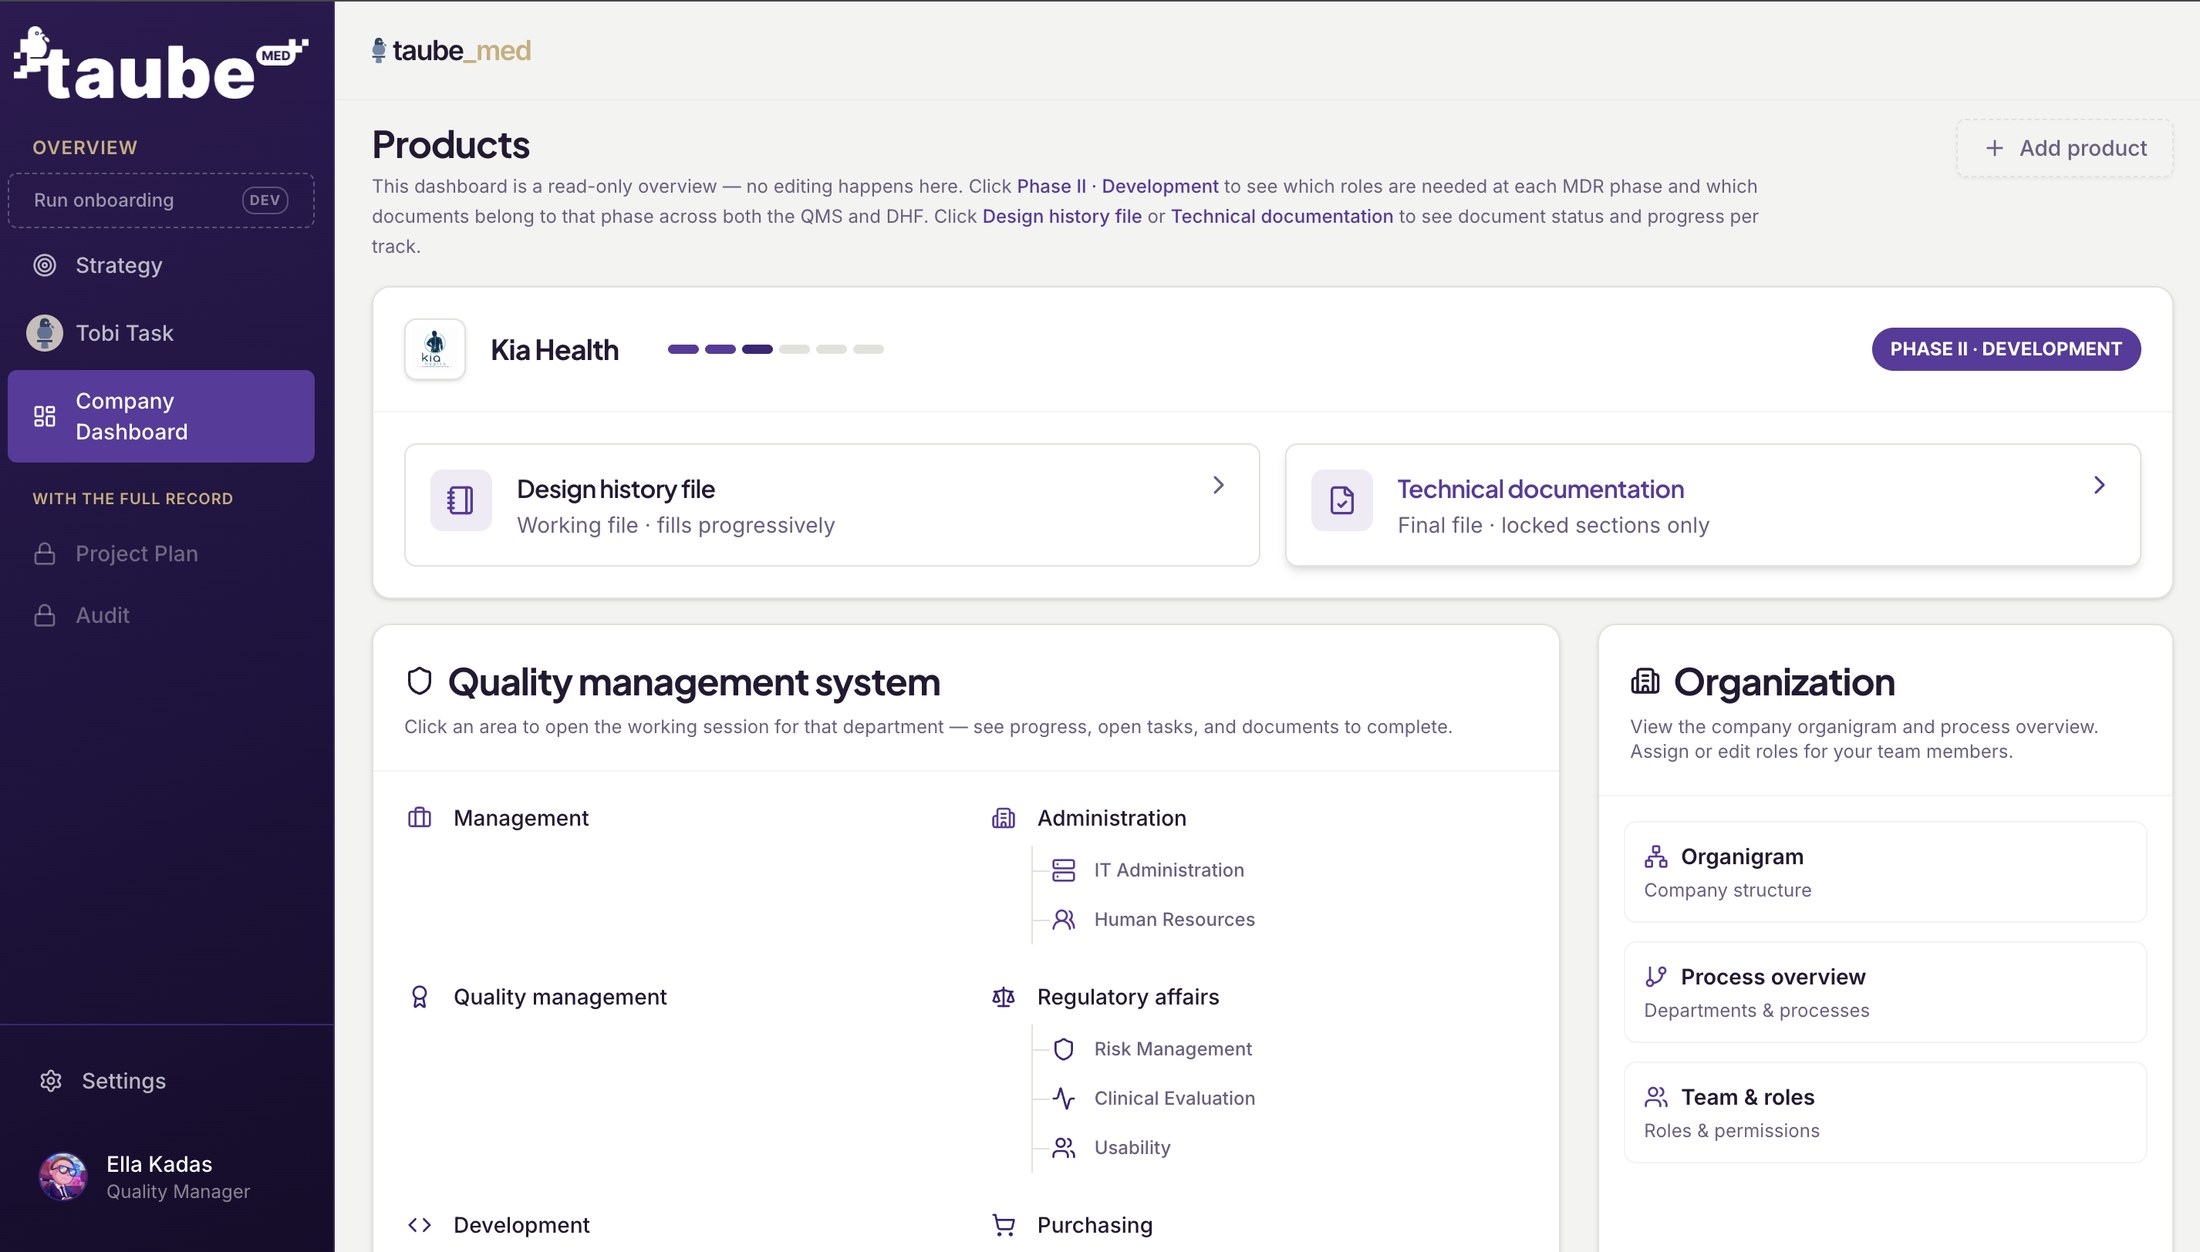
Ein Blick in die Plattform
Alles in einem vernetzten Arbeitsbereich.
Lass uns deinen Weg in den Markt planen.
Erzähl uns von deiner Software und wo du heute stehst. Wir zeigen dir, wie der Weg zur Zertifizierung aussieht — und wie wir ihn mit dir gehen.
Produkt · Regulatorische & klinische Strategie
Finde deinen Weg, bevor du dich festlegst.
Ein geführtes Assessment, das aus deiner Zweckbestimmung einen klaren regulatorischen Weg macht.
Beantworte ein paar gezielte Fragen zu deinem Produkt und seiner Zweckbestimmung. Tobi ordnet das den Rahmen zu, denen du unterliegst — MDR, dem EU AI Act, DiGA und, wo relevant, der FDA — und den Modulen, die du wirklich brauchst.
Am besten zuerst — aber egal, wie du dich entscheidest: das Ergebnis fließt direkt in die Module. Nichts geht verloren.
Zurück zur ÜbersichtLass uns deinen Weg in den Markt planen.
Erzähl uns von deiner Software und wo du heute stehst. Wir zeigen dir, wie der Weg zur Zertifizierung aussieht — und wie wir ihn mit dir gehen.
Produkt · Risikomanagement
Risikomanagement, das vernetzt bleibt.
ISO 14971-Risikoarbeit, die mit deinen Anforderungen lebt — statt in einer Tabelle zu verstauben, die niemand mehr öffnet.
Tobi entwirft die Gefährdungsanalyse und Risikokontrollen aus deinen Design-Inputs; du und deine Experten prüfen und entscheiden. Jedes Risiko ist rückverfolgbar zu einer Anforderung und vorwärts zu seiner Verifizierung — und aktualisiert sich, wenn sich eines davon ändert.
Zurück zur ÜbersichtLass uns deinen Weg in den Markt planen.
Erzähl uns von deiner Software und wo du heute stehst. Wir zeigen dir, wie der Weg zur Zertifizierung aussieht — und wie wir ihn mit dir gehen.
Produkt · Klinische Bewertung
Klinische Bewertung, evidenzbasiert.
Deine klinische Evidenz strukturiert nach MDR Anhang XIV — und so aufgebaut, dass sie auch einem DiGA-Antrag dient.
Vom klinischen Bewertungsplan bis zum Bericht, mit Literaturrecherche, Bewertung und Evidenzzusammenfassung dazwischen. Tobi hält die Spur; deine klinischen Experten treffen die Entscheidungen.
Die klinische Prüfung selbst übernehmen wir nicht — dafür verweisen wir dich an erfahrene Partner und strukturieren die Evidenz darum herum.
Zurück zur ÜbersichtLass uns deinen Weg in den Markt planen.
Erzähl uns von deiner Software und wo du heute stehst. Wir zeigen dir, wie der Weg zur Zertifizierung aussieht — und wie wir ihn mit dir gehen.
Produkt · QMS
Ein Qualitätssystem, das du wirklich lebst.
Ein ISO 13485-QMS als dein Basislager — der Boden, auf dem du stehst, bevor die Entwicklung beginnt.
Tobi schlägt die Prozesse, Rollen und Dokumente vor, die deine Organisation braucht; du bestätigst, bearbeitest oder überspringst. Das Ergebnis ist ein QMS, das abbildet, wie dein Team wirklich arbeitet — kein Ordner voller Vorlagen.
Zurück zur ÜbersichtDie Dokumente, die es zusammenhalten
Lass uns deinen Weg in den Markt planen.
Erzähl uns von deiner Software und wo du heute stehst. Wir zeigen dir, wie der Weg zur Zertifizierung aussieht — und wie wir ihn mit dir gehen.
Produkt · Komplette Konformität
Der ganze Weg — vom Basislager in den Markt.
Starte mit dem QMS und geh jede Phase bis zur prüfbereiten technischen Dokumentation. Das ist der 7-Wochen-Weg.
Basislager
Dein QMS — das Basislager für sichere Medizinprodukte.
Dein QMS sorgt dafür, dass jeder seine Rolle und seine Aufgaben kennt — und dass eure Prozesse zuverlässig die richtigen Ergebnisse liefern. Tobi bildet deine Organisation auf Rollen, Prozesse und die Dokumente ab, die jede besitzt — umbenennen, anpassen, und die Struktur zieht mit.
Der Aufstieg · Camp I bis IV
Dein Aufstieg von Camp zu Camp bis zum Gipfel.
Deine Produktentwicklung durchläuft Phasen wie ein Bergsteiger die Camps. Jede Phase endet mit einer Prüfung. Zwei Sicherungsseile begleiten dein Produkt bis zum Gipfel — Risikomanagement und Gebrauchstauglichkeit — und laufen die ganze Zeit entwicklungsbegleitend mit. Die Fleißarbeit übernimmt Tobi, die Prüfung machst du, mit abschließendem Review durch unsere Humans in the Loop: Ella und Astrid.
Spezifikation & Planung — Wissen, was du baust, und für wen
Käufer, Betreiber und Anwender sind nicht dieselbe Person. Definiere Stakeholder sauber, übersetze ihre Bedürfnisse in nachvollziehbare Anforderungen und eröffne das Risikomanagement, bevor die erste Zeile Code geschrieben wird.
In dieser Phase
Dokumente dieser Phase
Entwicklung & Verifizierung — Bauen, und den Bau beweisen
Jetzt baust du. Die Softwarearchitektur wird dokumentiert, Code verweist auf die exakten Anforderungen, die er umsetzt, und die geplanten Tests laufen kontinuierlich mit.
In dieser Phase
Dokumente dieser Phase
Validierung — Hält es in der echten Welt?
Unter realen Nutzungsbedingungen getestet: Kann der echte Anwender es fehlerfrei bedienen, lässt es sich wie geplant installieren und herstellen? Summative Gebrauchstauglichkeit und der klinische Bewertungsbericht kommen hier zusammen.
In dieser Phase
Dokumente dieser Phase
Markttransfer — Der Gipfel wird gestürmt
Nun wird das Produkt in die reale Welt transferiert: Ist die Konformitätsbewertung abgeschlossen? Ist das Produkt angemeldet? Hat die Benannte Stelle zugestimmt? Sind Vertrieb und Service bereit für den Verkauf?
In dieser Phase
Dokumente dieser Phase
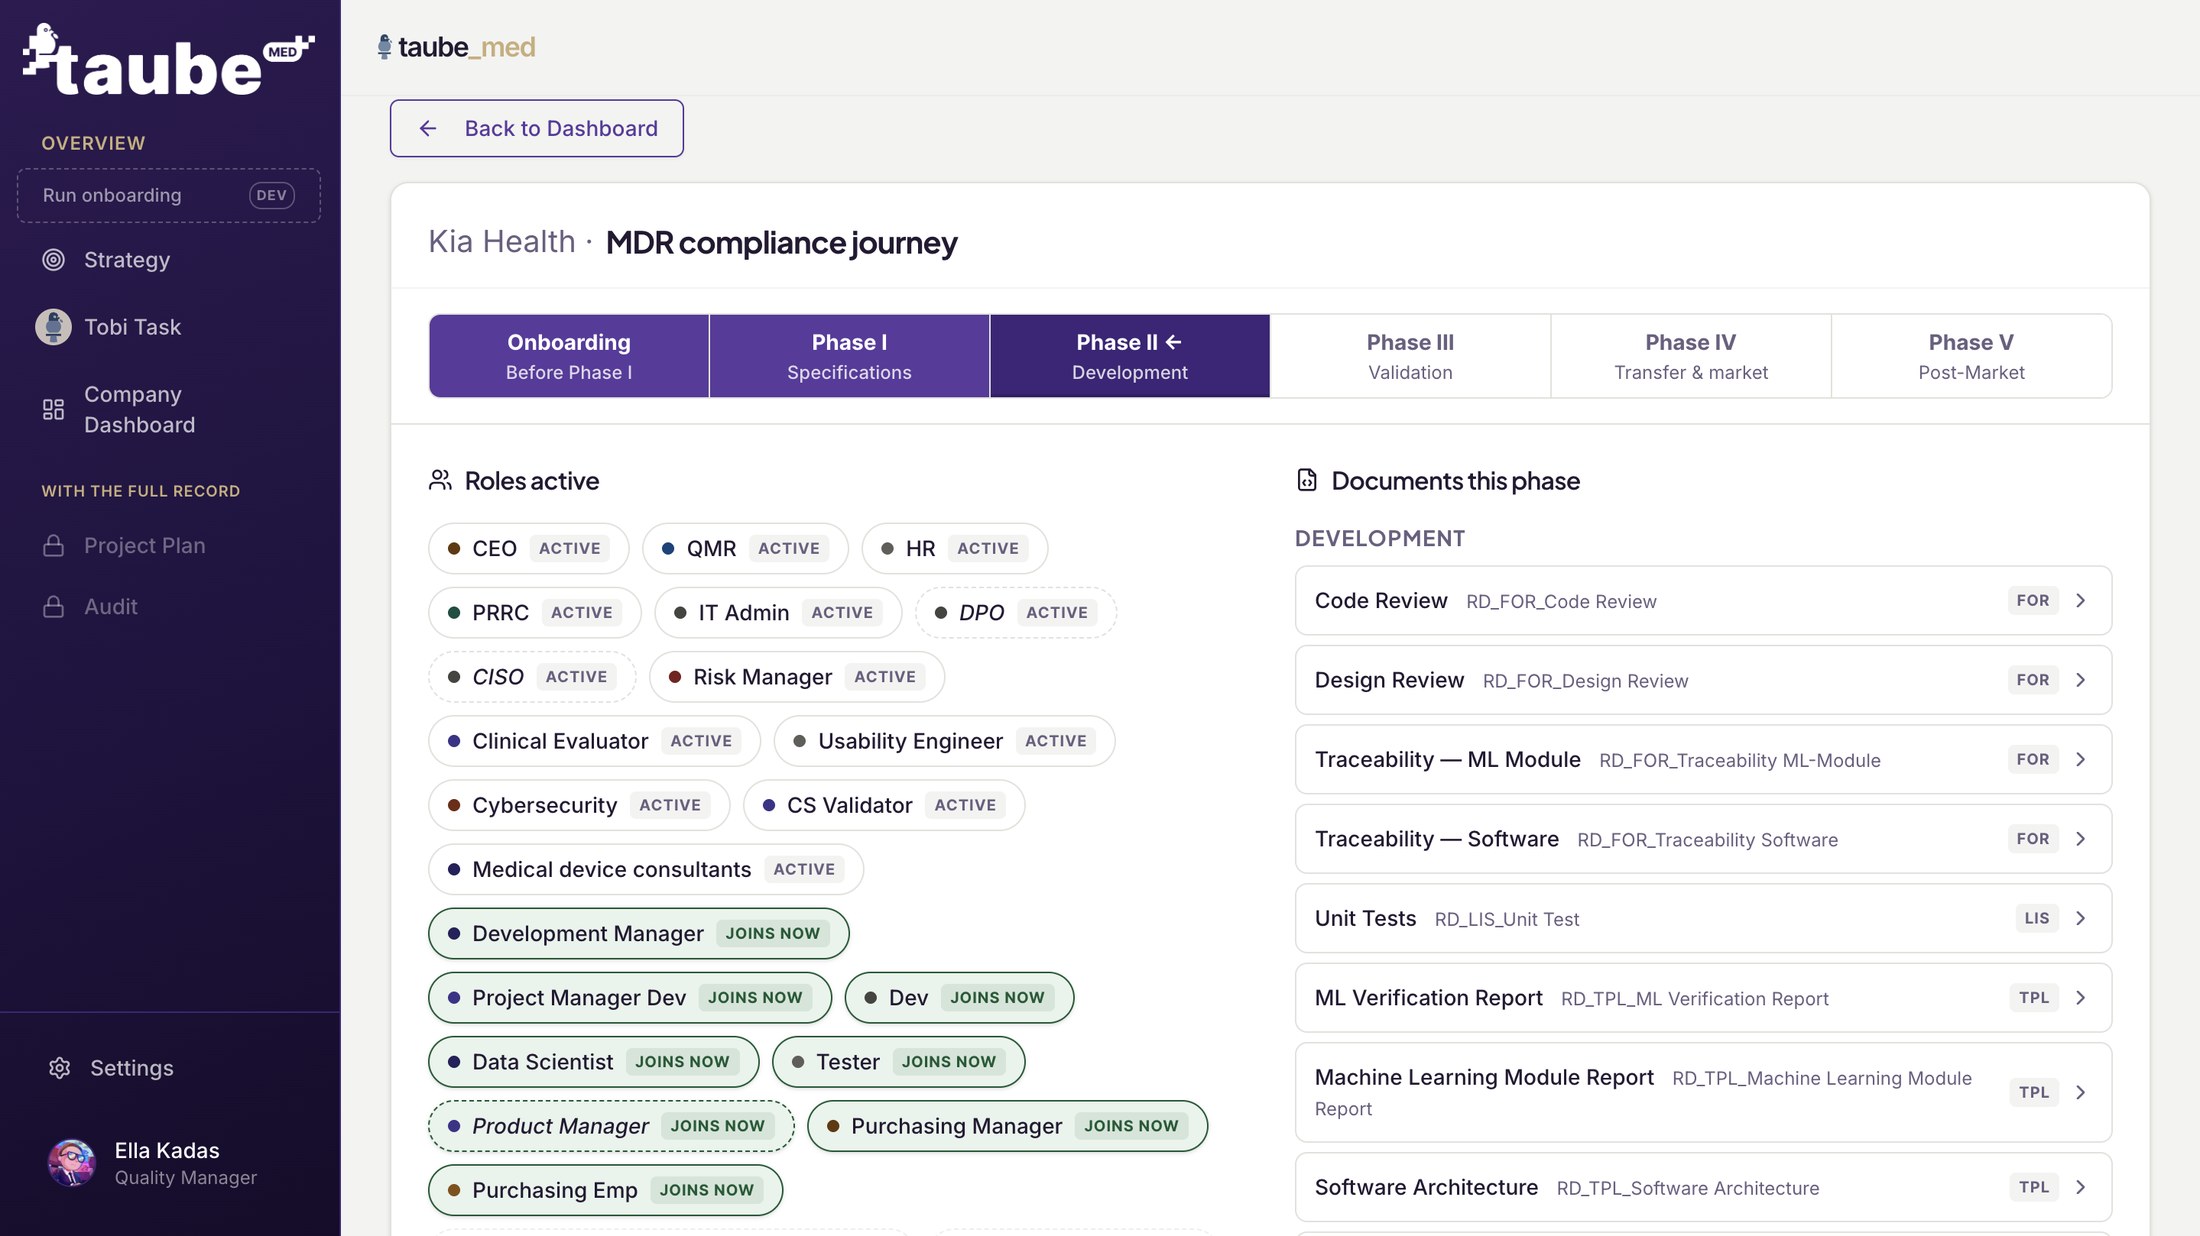
Jede Phase zeigt die aktiven Rollen und die fälligen Dokumente — über QMS und technische Dokumentation hinweg.
Kenne deine Rolle in jeder Phase.
Tobi führt dich in deiner Rolle durch alle Phasen. Und wenn du unterwegs den Hut wechselst — weil du z. B. gleichzeitig PRRC und Risikomanager bist — zieht Tobi mit. Im Hintergrund entsteht die auditsichere, rollenbasierte Dokumentation: ein präziser Nachweis, in welcher Rolle du welche Aufgaben gelöst und welche Freigaben erteilt hast.
Der Blick vom Gipfel
Die technische Dokumentation ist keine Zusatzarbeit. Sie ist das Nebenprodukt.
Alles, was du über die Phasen finalisierst und freigibst, sortiert sich direkt in die Struktur, die die MDR verlangt — Anhang II und III, querverwiesen auf die Grundlegenden Sicherheits- und Leistungsanforderungen aus Anhang I. Während du gestiegen bist, hat Tobi alles einsortiert — und die Benannte Stelle kann prüfen, ohne lange zu suchen.
Ändere eine Sache. Es zieht Kreise durch alles.
Tobi verknüpft alle Inhalte über alle Dokumente hinweg und verbindet jeden Inhalt mit seinen regulatorischen Anforderungen. Bei Änderungen an Produkten, Prozessen oder Personen zeigt Tobi sofort, welche Dokumente angepasst werden müssen, um konform zu bleiben; Prüf- und Freigabeprozesse werden rollenbasiert ausgelöst. Deshalb bleibt die Dokumentation auch nach dem Audit aktuell — und jedes künftige Modul-Update erreicht sie automatisch. Ein schreibgeschütztes Dashboard verbindet Design History File, technische Dokumentation und QMS — immer aktuell, nie neu eingetippt.
MDR + AI Act, zusammen
KI-basierte Medizinsoftware unterliegt sowohl der MDR als auch dem EU AI Act, aber der Zeitplan ist gestaffelt. Die KI-Kompetenz (Art. 4) gilt bereits seit Februar 2025 und wurde mit dem KI-Omnibus neu gefasst; die Transparenzpflichten (Art. 50) gelten ab dem 2. August 2026; und die Hochrisiko-Anforderungen des AI Acts für KI, die in bereits regulierte Produkte wie Medizinprodukte eingebettet ist, wurden durch den KI-Omnibus auf August 2028 verschoben. Wir behandeln beide Rahmen als eine Struktur: Bias- & Drift-Monitoring in die Post-Market Surveillance integriert, Predetermined Change Control Plans, damit lernende Systeme sich weiterentwickeln, ohne jedes Update neu zu zertifizieren, und AI-Act-Anhang-IV-Dokumentation in die technische MDR-Dokumentation integriert.
Die sieben Wochen umfassen die reine Dokumentationszeit für QMS, Entwicklungsakte und technische Dokumentation. Die klinische Bewertung ist inkludiert, die klinische Prüfung nicht.
Zurück zur ÜbersichtLass uns deinen Weg in den Markt planen.
Erzähl uns von deiner Software und wo du heute stehst. Wir zeigen dir, wie der Weg zur Zertifizierung aussieht — und wie wir ihn mit dir gehen.
Beratung
Hol dir die Experten dazu.
Die Plattform macht die Fleißarbeit. Wenn du einen Menschen im Loop willst, hol unsere dazu — für eine zweite Meinung, ein Review oder laufende Begleitung.
Vorschlagen, entscheiden, nachweisen: Tobi schlägt vor und dokumentiert, aber die Entscheidungen treffen immer Menschen. Triff sie mit deinem eigenen Team — oder mit unserem an deiner Seite.
Sag uns, wo du heute stehst und wobei du unsicher bist. Du bekommst konkretes, spezifisches Feedback von Menschen, die Produkte durch die MDR gebracht haben — keine Standard-Checkliste.
Zurück zur StartseiteLass uns deinen Weg in den Markt planen.
Erzähl uns von deiner Software und wo du heute stehst. Wir zeigen dir, wie der Weg zur Zertifizierung aussieht — und wie wir ihn mit dir gehen.
Wissen · Wiki
Nachschlagewerk für MDR und AI Act.
Kurze, praktische Erklärstücke, die wir pflegen, während sich die Regeln bewegen. Das sind die ersten Themen — weitere folgen.
Leitfaden
Wie MDR und EU AI Act ineinandergreifenWo sich die beiden Rahmen überschneiden, wo nicht, und wie du einmal für beide dokumentierst.
Leitfaden
Was wirklich in Anhang II gehörtEine verständliche Übersicht der technischen Dokumentation, die die MDR verlangt.
Leitfaden
PCCP, erklärtPredetermined Change Control Plans für lernende Systeme — weiterentwickeln, ohne jedes Update neu zu zertifizieren.
Leitfaden
Klinische Bewertung vs. klinische PrüfungZwei Dinge, die ständig verwechselt werden — und wann du welche brauchst.
Wissen · Blog
Neue Produkte und regulatorische Themen.
Notizen zu dem, was sich bewegt — neue Zulassungen, Fristen und Produkte, die man im Blick haben sollte. Vorerst Platzhalter.
Entwurf
Der AI Act für Medizinsoftware: der Zeitplan 2026–2028Transparenz & KI-Kompetenz ab Aug 2026; Hochrisiko-Regeln für KI in Medizinprodukten auf Aug 2028 verschoben — und wie du vorbereitet bist.
Entwurf
Die FDA-AI/ML-Zulassungen dieses QuartalsEin laufender Blick darauf, was zugelassen wird — und was das für Europa bedeutet.
Entwurf
Eine gelistete DiGA — was wir daraus mitnehmenEin erfolgreicher Fast-Track-Antrag, gelesen auf das, was sich verallgemeinern lässt.
Entwurf
Füge hier dein eigenes Thema einEine Platzhalter-Karte — schick uns die Beiträge, die du willst, und wir gestalten sie so.
Rechtliches
Impressum
Angaben gemäß § 5 DDG (Digitale-Dienste-Gesetz).
Taube Med GmbH
Wolfener Straße 33
12681 Berlin
Deutschland
Handelsregister
HRB 274921
Registergericht: Amtsgericht Berlin-Charlottenburg
Vertreten durch
Astrid Schulze (Geschäftsführerin)
Kontakt
E-Mail: info@taube-med.de
Umsatzsteuer-ID
Umsatzsteuer-Identifikationsnummer gemäß § 27 a Umsatzsteuergesetz:
DE454962495
Gewerbeanmeldung
Die Gewerbeerlaubnis wurde am 08.05.2025 von folgender Stelle erteilt:
Landesamt für Bürger- und Ordnungsangelegenheiten Berlin (LABO)
Berufsbezeichnung und berufsrechtliche Regelungen
Berufsbezeichnung: Geschäftsführerin
Geltende Regelungen: Handelsgesetzbuch (HGB)
Verantwortlich für den Inhalt
Ella Kadas (info@taube-med.de)
EU-Streitschlichtung
Die Europäische Kommission stellt eine Plattform zur Online-Streitbeilegung (OS) bereit: Unsere E-Mail-Adresse findest du oben.
ec.europa.eu/consumers/odr
Verbraucherstreitbeilegung
Wir sind nicht bereit oder verpflichtet, an Streitbeilegungsverfahren vor einer Verbraucherschlichtungsstelle teilzunehmen.
Zurück zur Startseite